|
医疗器械警戒快讯 2026年第10期(总第236期)
发布日期:2026-11-05
医疗器械警戒快讯 2026年10期(总第236期) 内容提要
美国FDA发布关于Nova Biomedical公司StatStrip医用血糖仪系统问题的警示信息 发布日期:2026年10月20日 此次召回涉及将特定器械从其使用或销售地点移除。FDA已将此召回确定为最严重的类型。若继续使用该器械,可能导致严重伤害或死亡。 受影响的产品:
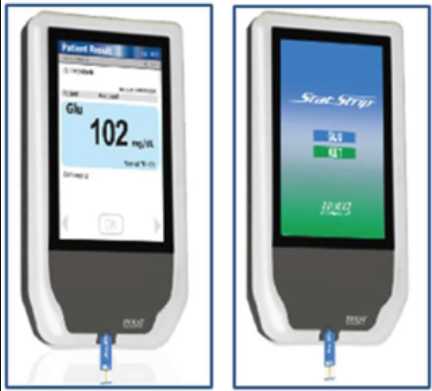
图1 StatStrip医用血糖仪(左-Gen 2.0,右-Gen 1.86) FDA已知悉Nova Biomedical公司已向受影响的客户发送了一封信函,建议所有受影响的StatStrip医用血糖仪从其使用或销售地点被移除,直至有可用的软件更新。此次移除仅适用于StatStrip医用血糖监测系统的最新型号,即"Gen 2.0"型号(图1-左),且不适用于任何先前发布的StatStrip医用血糖仪系统型号,例如"Gen 1.86"(图1-右)。 受影响器械:
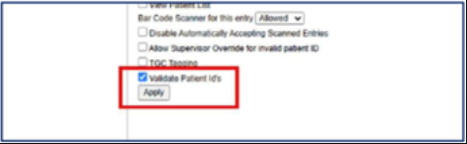
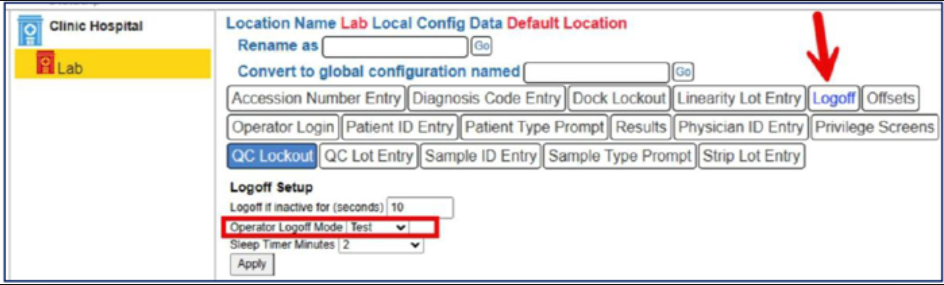
产品用途: StatStrip医用血糖仪是一种手持式、电池供电的体外诊断实验室仪器,与Nova Biomedical公司葡萄糖电化学测试条配合使用,以测量全血样本或质量控制(QC)溶液中的葡萄糖。除了测量葡萄糖之外,该血糖仪还存储患者测试数据、QC测试数据,以及与患者、患者样本、操作者、试剂和该血糖仪相关的其他信息。 召回原因: Nova Biomedical公司声明该问题影响在所有版本固件上运行的StatStrip医院用血糖仪系统(Gen 2.0),其不影响葡萄糖测量的分析性能。 Nova Biomedical已收到来自客户的报告,表明当扫描患者ID或质量控制(QC)条码时,先前的信息可能保留在该血糖仪屏幕上,如果接受该信息,将导致葡萄糖测试结果被分配到错误的患者病历或QC ID。如果未能识别这个问题,医生可能基于另一患者的葡萄糖结果做出临床决策,可能导致延迟治疗、不必要的治疗(包括不适当的胰岛素给药)和/或未能治疗目标患者。伤害的严重程度取决于患者的实际葡萄糖状态和临床状况。危重患者和婴儿这类可能无法沟通低血糖症状的患者,会面临更大的不良后果风险。 作为一项预防措施,Nova Biomedical公司已对所有新型号的StatStrip医用血糖仪系统(Gen 2.0)暂停发货,同时纠正措施正在研究和验证中。相关工作正在进行,以验证和确认一个软件更新来解决这一问题,计划于2026年11月分阶段推出该软件更新,这将包括缓解与此次召回相关的措施,以及其他非安全性相关的改进。 截至10月5日,Nova Biomedical公司已报告1份严重伤害报告,无与这一问题相关的死亡报告。 采取措施: 在等待软件更新期间,用户应查看并遵循以下建议。 7月31日,Nova Biomedical公司向所有受影响的客户发送了一封初始信函。该信函于10月5日更新,并建议采取以下措施: 如果适用,且您的电子病历(EMR)系统包含集成的入院、出院和转科(ADT)信息,请确认患者验证设置(验证患者 ID)已在NovaNet中按照下图所示进行配置。请确保在“Validate Patient ID’s”旁边的框已被勾选,然后点击“Apply”按钮以在NovaNet中配置此功能。 注意:此功能仅限在其系统中使用ADT的客户使用。 图2 验证患者ID复选框 配置您的StatStrip医用血糖仪,使其在每次测试后自动将操作者注销。在NovaNet中,从顶部工具栏选择“Logoff”按钮以打开“Logoff Setup”菜单,如下面图片所示。在“Operator Logoff Mode”旁边的下拉菜单中,选择“Test”模式,然后点击“Apply”按钮以配置此设置。 图3 注销设置菜单 每次扫描条码后,核实在该器械上显示的患者ID是否属于当前正在接受测试的患者。在按下“接受”之前,确认在屏幕上显示的患者姓名、出生日期和其他识别信息是否与正在采集样本的患者一致。当测试完成后葡萄糖结果显示在该器械上时,再次核实结果屏幕上显示的患者ID是否属于当前正在接受测试的患者。不要假定结果显示的患者ID与扫描时核实的患者ID相同。 如果任何血糖水平被分配给错误的患者,请立即通知您的管理员。如果您没有替代器械,您必须继续遵循这些用于缓解该问题的步骤,直到软件修复可用。如果您有替代器械,您应停止使用受影响的器械。 确保任何被识别为错误分配给患者病历的血糖结果被立即标记或移除,以便其他医疗保健提供者知悉这是一个错误,并且不使用它来指导血糖管理决策。遵循您所在机构既定的用于纠正电子病历(EMR)中错误条目的程序,并及时通知临床团队。 (美国FDA网站)
美国FDA发布关于BD公司及CareFusion子公司召回BD Alaris输液泵的风险警示信息 发布日期:2026年10月14日 FDA已经确认此次召回为最严重的等级,如果继续使用此产品,可能会导致严重伤害或死亡。此次召回涉及从使用单位或销售机构撤回相关产品。信函中的性能数据和信息取代了之前在BD现场行动MMS-25-5311中传达的信息。 受影响的产品: FDA了解到BD公司及其CareFusion子公司发布了一封更新信函,通知受影响的客户在某些使用情况下BD Alaris输液泵8100型号时性能变差。由于难以识别这些性能问题,用户可能也无法将它们确认为导致患者临床状况发生显著变化的原因。该信函还提供了关于拆除和停用某些BD Alaris输液泵的更新信息。
产品用途: 带有Guardrails Suite MX的BD Alaris软件是一个模块化输液泵和监控系统,用于通过临床认可的给药途径(静脉内(IV)、动脉内(IA)、皮下、硬膜外或液体间隙冲洗)向成人、儿童和新生儿患者连续或间歇给药。 召回原因: BD公司表示,一些Alaris泵组具有限制性组件和设计(如封闭公鲁尔接头、过滤器、止回阀、Y型三通、微孔管等。)性能比之前披露的差。偏差最常发生在低于1 mL/h的低可编程速率和等于或低于5 mL的“追加量”时。 BD公司继续测试BD Alaris泵输液器,以更新输液器性能数据的准确性。该测试发现,之前声称的性能被高估了,并且在某些情况下,注入性能明显更差。 与之前设定的值不同的性能属性有可能导致更大程度的欠注或过注、阻塞警报的延迟时间以及推注剂量不准确。用户可能不容易发现诸如此类的性能问题。 这种设定性能所导致的后果严重性和性质取决于各种因素,但对于最脆弱的高风险人群(即新生儿、儿科、重症患者),可能会导致严重的不良事件或死亡,因为这些高风险患者更有可能接受较低速率和/或较低容量的输注,如抗心律失常药或血压支持药物。 截至2026年8月19日,BD公司未报告任何与此问题相关的严重伤害或死亡事件。 采取措施: 识别并丢弃停产的Alaris泵组。使用临床上合适的备用器械包;如果备用器械包数量有限,优先用于重症监护、新生儿、婴儿和儿科护理领域。审查泵输注装置性能披露,并对临床使用、装置选择或泵使用进行必要的调整。 2026年8月19日,BD公司和CareFusion子公司向受影响的客户发送了一封信函,建议采取以下措施:
(美国FDA网站)
美国FDA发布关于Draeger公司VentStar Resus Neo新生儿呼吸管路存在裂纹问题的召回信息 发布日期:2026年10月2日 受影响的产品和针对下方器械的处理建议未改变。此次召回涉及将某些器械从其使用或销售地点移除。FDA已将此召回确定为最严重的类型。若您继续使用该器械,可能导致严重伤害或死亡。 受影响的产品: FDA已知晓Draeger公司已向受影响的客户发送了一封信函,建议将某些VentStar Resus Neo软管从其使用或销售地点移除。 受影响器械:
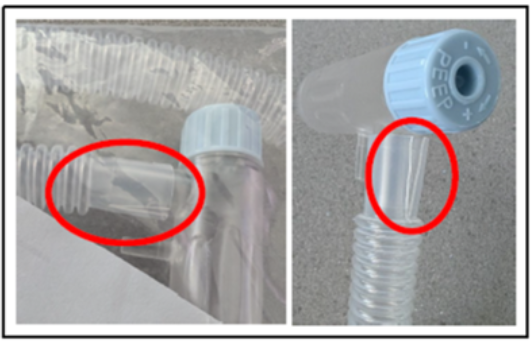
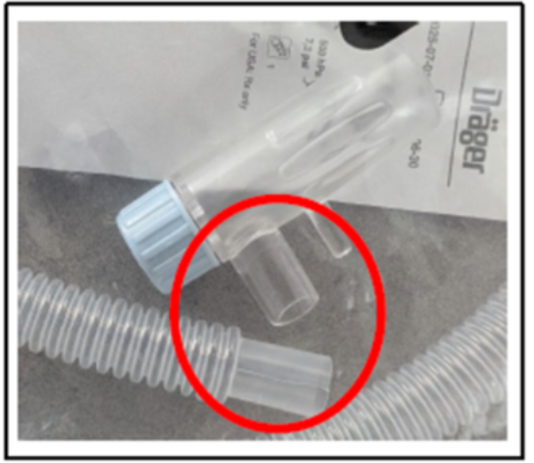
产品用途: VentStar Resus Neo为一次性呼吸管路,用于将呼吸气体从气源输送给体重最高22磅(约10千克)的婴儿。 召回原因: Draeger公司声明,有案例显示用户在使用前检测到VentStar Resus Neo软管上存在明显的裂纹。 如果使用了有裂纹的软管,该软管可能脱落或泄漏,导致通气受限或治疗延迟,进而可能导致血氧饱和度下降、缺氧或患者死亡。 截至9月3日,Draeger公司未收到与上述问题相关的严重伤害或死亡报告。 采取措施: 这些器械用于危急和紧急情况。用户应查看并遵循以下建议,在使用前检查和移除受影响的产品。 9月3日,Draeger公司向所有受影响的客户发送了一封信函,建议采取以下措施: 在使用前,根据产品的使用说明(IFU)仔细检查软管是否有损坏。 丢弃出现裂纹(图1)或软管脱落(图2)的产品。您无需将它们退回给Draeger公司。 图1 有裂纹的软管 图2 脱落的软管 (美国FDA网站)
美国FDA发布关于Boston Scientific公司因尖端脱落风险召回并停售Imager II血管造影导管的警示信息 发布日期:2026年9月25日 此次召回涉及将相关器械从使用单位或经营企业移除。FDA将此次召回认定为最严重的类型。如果继续使用相关器械,可能会造成严重伤害甚至死亡。 受影响的产品: Boston Scientific公司已向相关客户致函,建议召回所有Imager II血管造影导管。相关产品具体信息参见FDA网站: https://www.fda.gov/medical-devices/medical-device-recalls-and-early-alerts/angiographic-catheter-recall-boston-scientific-removes-imager-ii-angiographic-catheters 产品用途: Imager II血管造影导管为一次性诊疗耗材,用于外周血管中特定区域造影成像。 召回原因: Boston Scientific公司已确定由于生产缺陷,导管尖端的稳定剂含量未达标,可能导致尖端脱落的风险。虽然该导管尖端脱落相关投诉尚未出现增加,但由于其生产工艺不符合官方批准的设计规范,Boston Scientific公司正逐步下架并停止销售该产品。 血管造影导管尖端脱落最常见的不良事件是因更换导管导致手术延迟;最严重的不良事件虽然罕见,但是危及生命:脱落的尖端碎片造成血管栓塞,导致终末器官衰竭。 截至7月16日,Boston Scientific公司报告了2份严重伤害不良事件,暂无死亡事件。 采取措施: Boston Scientific公司建议采取以下控制措施:立即停止销售;继续执行患者护理标准;反馈产品追踪表;退货给Boston Scientific公司等。 (美国FDA网站)
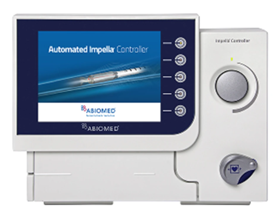
美国FDA发布关于Abiomed公司心脏泵控制器相关风险的警示信息 发布日期:2026年9月23日 CDRH发布此早期警示,旨在告知公众该器械潜在的高风险问题。FDA将持续向公众通报,并在获得重要新信息时更新本网页。 受影响的产品:
FDA得知,Abiomed公司已向受影响的客户发出信函,建议将某些自动推进控制器(AIC)从其使用或销售处移除。在等待Abiomed公司提供服务期间,为保障医疗工作的连续性,医院可继续使用其库存产品。 受影响的器械:
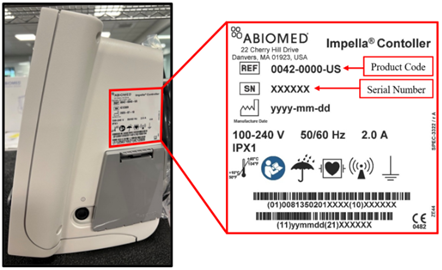
AIC的序列号位于设备右侧的标签上,如下图所示。 产品用途: 自动推进控制器是推进导管的主要用户控制界面。它控制推进导管并监测导管以进行报警。推进治疗旨在通过减少心脏的工作,为循环系统提供支持,使心脏有恢复的时间。 警示原因: Abiomed公司表示,对维修记录的回顾性审查发现,某些推进控制器需要硬件、固件和/或软件更新,以解决可能影响安全性能的潜在质量问题。这些质量问题包括:AIC在设置或更改过程中可能无法识别清除盒;可能影响操作员选择和确认菜单条目并可能导致失控的粘滞或不可靠按钮;可能导致启动失败的不稳定性;以及其他软件缺陷。如果没有更新硬件、固件和/或软件,患者可能会面临各种问题,比如治疗延迟、血流动力学结果不足或丢失,以及其他严重问题。 截至2026年9月8日,Abiomed公司没有报告与此问题相关的严重伤害或死亡。 采取措施: 在等待Abiomed公司提供维修服务期间,医院可继续使用其库存设备,以保障医疗工作的连续性。目前存在多种硬件、固件和/或软件更新方案,但这些更新尚未在所有可能受影响的设备上统一实施。在等待与Abiomed公司协调受影响设备的拆除、升级及归还安排期间,用户应仔细阅读下述建议。 2026年9月18日,Abiomed公司向所有受影响的客户发送了一封信,建议采取以下行动:
请查看此网页获取更新。FDA目前正在审查关于这一潜在高风险设备问题的信息,并将在获得重要新信息时及时向公众通报。 (美国FDA网站)
|
 美国FDA发布关于Nova Biomedical公司StatStrip医用血糖仪系统问题的警示信息
 产品描述:BD Alaris输液泵兼容BD Alaris泵模块8100型号
 根据贵公司的程序,立即识别并丢弃BD客户信函中“附件C
 如果附件C中的一个器械包已停产,则确定一个替代的BD Alaris泵输注器械包,该器械包在临床上是合适的,并且特定于该使用案例。
 避免将溶液容器悬挂在BD Alaris泵模块下方,或高于BD Alaris泵模块顶部21
|
 国家市场监督管理总局
 UMC